Målretting mot kreftfremmende betennelser — Har antiinflammatoriske terapier blitt eldre? Del 2
May 16, 2023
Mekanismer for anti-inflammatorisk terapi
Undertrykkelse av onkogene veier
Målretting av tumorcelle-iboende veier.—COX2-PGE2-signalering kan direkte gi epitelceller med protumorigene egenskaper, og dermed lette utviklingen av betennelsesdrevet kreft (FIG. 2). COX2 kan aktivere AKT-, mTOR- og NF-KB-veiene for å støtte kreftcelleproliferasjon enten direkte eller via PGE2-signalering. Aspirin og selektive COX2-hemmere har konsekvent pro-apoptotiske og antiproliferative effekter på COX{10}}overuttrykkende kreftceller145. I tillegg demper PGE2 tumor-undertrykkende gener ved å forsterke deres promotormetylering gjennom en EP4-DNA-metyltransferase-vei146.
Tilsvarende reduserer kombinert behandling med celecoxib og decitabin effektivt intestinal tumorutvikling hos ApcMin/plus-mus146. Videre induserer hepatisk COX2-overekspresjon spontan HCC-utvikling hos mus ved å redusere ekspresjonen av metylcytosindioksygenase TET1 (en DNA-demetylase), noe som resulterer i økt DNA-metylering, epigenetisk demping av tumorsuppressorgener og i aktivering av onkogene veier, som kan reverseres ved celecoxib-behandling40. NSAID-behandling kan også nøytralisere en senescensassosiert inflammatorisk respons som fremmer vekst og invasivitet av p53-mangelfulle tarmceller og dermed forhindrer kolorektal karsinogenese147.
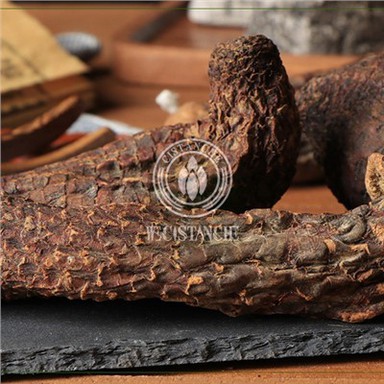
Dannelsen og veksten av tumorceller er delvis relatert til ubalansen i kroppens immunsystem. Derfor kan forbedring av immuniteten til kroppens immunsystem forebygge og behandle svulster. Behandlingsmetoden rettet mot tumorceller er å bruke medikamenter eller vaksiner rettet mot visse molekyler for å direkte virke på kreftceller, hemme deres vekst og spredning, og samtidig få vertens immunsystem til å reagere og forbedre deres immunitet. Derfor kan målretting av tumorceller og forbedring av kroppens immunitet utfylle hverandre for å oppnå bedre terapeutiske effekter. Samtidig må vi ta hensyn til vår immunitet i vårt daglige liv. Cistanche kan forbedre immuniteten betydelig. Kjøttaske inneholder en rekke biologisk aktive komponenter, som polysakkarider, to sopp, Huang Li, etc. Disse komponentene kan Stimulere ulike celler i immunsystemet og øke deres immunaktivitet.

Klikk helsemessige fordeler av cistanche
Overraskende nok fremmer PGE2 også tykktarmsregenerering i prekliniske modeller av kolitt gjennom aktivering av transkripsjonsregulatoren YAP1, som kan utløse tumorigenese; følgelig forverrer administrering av NSAID-en indometacin eller en EP4-antagonist kolitt, men kan forhindre tykktarmssvulstdannelse hos mus148.
Via konkurrerende hemming av HMG-CoA-reduktase, det hastighetsbegrensende enzymet til mevalonat-banen, kan statiner aktivere AMPK- og p38 MAPK-banene eller undertrykke MYC-fosforylering for å indusere cellesyklusstans og apoptose149-151. Tilsvarende forbedrer metformin insulinfølsomheten gjennom indirekte aktivering av AMPK, som hemmer aktiviteten til mTOR-kompleks 1 (mTORC1), og fører derved til cellevekststans og resulterer i en bred kjemopreventiv effekt for kreft152. Metformin kan også undertrykke cyclin D1-ekspresjon så vel som de inflammatoriske responsene forbundet med stamcelleaktivering152-154.
I samsvar med koblingen mellom diabetes og kreft, svekker hyperglykemi AMPK-mediert fosforylering og stabilisering av TET2, noe som fører til global DNA-demetylering og hemming av tumorvekst hos mus; antikrefteffektene av metformin kan også avhenge av omprogrammering av et kreftgunstig epigenom via aktivering av denne AMPK-TET2-banen155. Tilsvarende har metformin vist seg å integrere metabolsk og epigenetisk signalering via en AMPK-SETD2-EZH2-akse, og derved undertrykke prostatakreftmetastase156.
Merkelig nok svekker metformin tumorvekst bare hvis det administreres i perioder med faste-indusert hypoglykemi hos mus157. Mekanistisk sett aktiverer hemmingen av CIP2A av metformin sammen med oppregulering av PP2A B-underenheten isoform B56δ under lavglukoseforhold GSK3-signalering, noe som fører til reduserte nivåer av pro-overlevelsesproteinet MCL1 og, til slutt, kreftcelledød157 (FIG. 2). .
Målretting av tumorcelleekstrinsiske faktorer.
Tidlige studier av dietylnitrosamin-indusert HCC i mus har vist at IL-1 frigitt av nekrotiske hepatocytter fungerer som en inflammatorisk bryter som støtter kompenserende celleproliferasjon og HCC-utvikling, som kan motvirkes ved å bruke IL-1R-antagonisten anakinra158. IL-6 er en av de sentrale orkestratorene av grensesnittet mellom inflammasjon og kreft, som direkte forbedrer den proliferative og metastatiske kapasiteten til kreftceller159. Musemodeller hadde avslørt det terapeutiske potensialet til legemidler som retter seg mot IL-6 eller dets reseptor, men ganske skuffende hadde tocilizumab, canakinumab og siltuximab begrenset terapeutisk aktivitet hos pasienter med kreftkakeksi109.
Et nytt IL-6-familiemedlem, leukemihemmende faktor (LIF), har blitt identifisert som en nøkkelprotumor-parakrin faktor utskilt av aktiverte pankreatiske stellatceller; LIF-blokkering ved bruk av et monoklonalt antistoff begrenset progresjonen av PDAC hos mus og økte responser på kjemoterapi ved å konvertere kreftcellene til en mindre aggressiv og mer medikamentfølsom tilstand9. I prostatakreft hos mennesker og mus kan IL-23 produsert av MDSC-er øke androgenreseptor (AR) aktivitet i kreftceller, og dermed fremme en kastrasjonsresistent fenotype10. Følgelig reverserte et anti-IL-23-antistoff resistens mot androgen-deprivasjonsterapi i en musemodell av prostatakreft10.
Reseptoraktivator for nukleær faktor-KB (RANK)-signalering styrer osteoklastogenese og benresorpsjon og har blitt undersøkt som et terapeutisk mål hos pasienter med benmetastaser i bryst- eller prostatakreft11. Interessant nok fremmer RANK-ligand (RANKL)-produserende regulatoriske T-celler også spredningen av RANK-uttrykkende brystkarsinomceller til lungen i musemodeller160. Følgelig reduserer administrering av et antagonistisk RANK-Fc-fusjonsprotein lungemetastaser i disse modellene160. Myeloid celle-avledet tymisk stromal lymfopoietin fremmer overlevelsen av tumorceller gjennom induksjon av det antiapoptotiske molekylet BCL-2 og et nøytraliserende antistoff mot tymisk stromal lymfopoietin hemmer veksten av både primære svulster og lungemetastaser hos mus161.
CXCR4 er en kjemokinreseptor som vanligvis uttrykkes av flere typer tumorceller; dens ligand, CXCL12, er en komponent av den inflammatoriske TME og kan forbedre overlevelsen og migrasjonen av tumorceller. Systemisk administrering av CXCR4-antagonisten plerixafor (AMD3100) hemmer veksten av intrakranielt glioblastom og medulloblastom xenograft hos mus ved å redusere aktivering av ERK- og AKT-signalveiene162. På samme måte begrenser CXCR4-hemming med motixafortide (BL-8040) veksten av museneuroblastomer via de tumordempende mikroRNA-ene miR-15a og miR-16-1, som demper BCL-2 og cyclin D1 expression163. Integriner, lektiner og neureguliner er også kjent for å bidra til inflammatorisk TME og kan derfor vise seg å være verdifulle terapeutiske mål 164-166 hvis deres onkogene kapasitet kan hemmes ved å bruke de tilsvarende antagonistene.
Kostholdsvitamin D3 og dets analoge kalsitriol regulerer flere gener ved å binde seg til den nukleære vitamin D-reseptoren (VDR), et medlem av steroid-thyroid-retinoid-reseptor-superfamilien av ligand-aktiverte transkripsjonsfaktorer. Teoretisk sett kan vitamin D og kalsitriol undertrykke betennelse, kreftcelleproliferasjon, invasjon og metastaser; slike antikrefteffekter har blitt validert i mus xenograft-modeller, men har dessverre ikke konsekvent blitt påvist hos mennesker125.

Forstyrrelse av svulststøttende stroma
Målretting mot inflammatoriske budbringere.
Noen løselige faktorer fungerer som utsendinger ved å skytte mellom svulsten og dens stroma, og utgjør dermed viktige mål for anti-inflammatoriske behandlinger (FIG. 3). I den nevnte dietylnitrosamin-induserte modellen av HCC, resulterer overdreven produksjon av reaktive oksygenarter (ROS) av inflammatoriske stromaceller i oksidativ DNA-skade, hepatocyttdød og kompenserende celleproliferasjon167. Følgelig reduserer oral administrering av den kjemiske antioksidanten butylert hydroksyanisol eller vitamin E ROS-produksjonen og forhindrer dietylnitrosamin-indusert HCC167.
Tilsvarende demper butylert hydroksyanisol ROS-utløst TNF- og IL-1-produksjon av Kupffer-celler og kan forhindre pre-maligne kolangiocellulære lesjoner i musemodeller av intrahepatisk kolangiokarsinom168. I tillegg forhindrer antioksidanten N-acetylcystein ROS-indusert T-celledød ved hepatisk steatose og forsinker utviklingen av HCC hos mus169 (FIG. 3a).
IL-17 er involvert i patogenesen av både ikke-alkoholisk steatohepatitt (NASH) og alkoholisk steatohepatitt, inkludert koblinger med leverbetennelse, fibrogenese og karsinogenese. Hos mus undertrykte målretting av IL-17 eller dens oppstrømsinduktor IL-23 markant utviklingen av NASH-assosiert eller alkoholisk steatohepatitt-assosiert HCC170,171. Interessant nok ble CD4 pluss T-celle-avledet IL-17 funnet å sløve antikrefteffekten til kjemoterapeutiske midler i mus, og denne effekten kunne unngås ved å blokkere IL-1 IL-1R-banen172 ( Fig. 3b).
Komplementkomponent 3 (C3) er oppregulert i mus og humane leptomeningeale metastatiske celler og kan aktivere C3a-reseptor (C3aR) signalering i choroid plexus epitel, som igjen kan endre sammensetningen av cerebrospinalvæsken på en måte som fremmer tumorvekst173. Tilsvarende er en C3aR-antagonist effektiv for å redusere bryst- og lungekreft-leptomeningeale metastaser hos mus173 (FIG. 3c).
Glykosaminoglykanet hyaluronan (HA), en hovedkomponent i den ekstracellulære matrisen, er rikelig i mikromiljøet ved kroniske inflammatoriske sykdommer så vel som ved flere maligniteter. I en genetisk konstruert musemodell (GEMM) av PDAC, har HA blitt identifisert som en avgjørende modifisering av tumor vaskulær funksjon og enzymatisk utarming av HA ved bruk av PEGylert human rekombinant PH20 hyaluronidase (PEGPH20) vesentlig forbedret medikamentlevering og terapeutisk effekt med redusert tumorvekst174 (nedsatt tumorvekst174) FIG. 3d). Dessverre ble imidlertid tillegg av PEGPH20 til standard kjemoterapi funnet å øke legemiddeltoksisiteten og dermed redusere behandlingsvarigheten hos pasienter med denne sykdommen175.
Målretting mot inflammatoriske celler.
Makrofager er de dominerende orkestratorene av kreftfremmende inflammatoriske signaler, og en overflod av TAM er assosiert med høygradige svulster og en dårlig prognose176. Cytokinet CSF1 har viktige roller i å regulere makrofagrekruttering og funksjon gjennom CSF1R-signalering (FIG. 3e).
CSF1R-hemming kan spesifikt utarme TAM og undertrykke gliomprogresjon177 og lungekreft hjernemetastaser178 i musemodeller. Økt CSF1-ekspresjon er observert hos pasienter med prostatakreft behandlet med strålebehandling eller androgen-deprivasjonsterapi; i musemodeller kulminerer denne oppreguleringen av CSF1 i ervervet behandlingsresistens, som kan reverseres gjennom CSF1R-hemming179,180. I en annen modell påvirker CSF1R-hemming ikke brystsvulstvekst eller metastase, men sensibiliserer heller svulstene for kjemoterapi181. Kjemokiner og kjemokinreseptorer har vært involvert i tumorinfiltrasjon av makrofager. Følgelig hindrer antistoffer rettet mot CCL2 eller CCL5 tumorvekst og spredning i flere prekliniske modeller176.
I en musemodell med overdreven komplementaktivering, demper administrering av en komplementkomponent C5a anafylatoksin kjemotaktisk reseptor (C5aR) antagonist makrofagmediert betennelse og tumorgenese182. Den G-proteinkoblede reseptoren 109A (GPR109A) har anti-inflammatoriske effekter på tykktarmsmakrofager og dendrittiske celler (DCs) og er essensiell for induksjon av IL-18-ekspresjon i tykktarmsepitelet; GPR109A-agonistene niacin (vitamin B3) og butyrat undertrykker effektivt betennelsesinduserte og ApcMin/plus intestinale svulster hos mus183.
Nøytrofiler akkumuleres ofte i både primære svulster og pre-metastatiske nisjer som respons på forskjellige inflammatoriske miljøer184. Videre forhindrer det nøytrofil-depleterende antistoffet anti-Ly6G effektivt tumorcellespredning til fjerne organer i mus185 (FIG. 3e). Proinflammatoriske molekyler, slik som gruppeboks 1 med høy mobilitet (HMGB1), IL-1, IL-17 og G-CSF, hjelper til med å forme de svulstfremmende fenotypene til nøytrofiler; dermed er nøytralisering eller hemming av disse faktorene effektiv for å redusere metastaser i prekliniske modeller186,187. I tillegg forstyrrer farmakologisk hemming av det leukotrien-genererende enzymet arakidonat 5-lipoksygenase eller ekstracellulære nøytrofile felle-assosierte signaler (sistnevnte bruker antiCCDC25-antistoffer) med de pro-metastatiske funksjonene til nøytrofiler i mange omgivelser188-190.
Fibroblaster er typisk den mest tallrike stromale komponenten i solide svulster, og disse cellene kan bli aktivert under vevsbetennelse og fibrogenese. Som sådan er kreftassosierte fibroblaster (CAF) integrert involvert i kreftfremmende betennelse. CAF-målrettede terapier, inkludert fibroblastaktiveringsproteinnøytraliserende antistoffer, CXCL12–CXCR4-veiantagonister, all-trans retinsyre, VDR-liganden calcipotriol, og det immunmodulerende og antiinflammatoriske middelet ursodeoksykolsyre, har vist antikreftmodeller9 i prec1linical-aktiviteter i prec1linical (FIG. 3e)
Det antas at blodplater fremmer spredning av tumorceller. For eksempel blir blodplateakkumulering og tumorangiogenese markert hemmet ved å bruke antiplate- eller antiIL-6-antistoffer, noe som øker den terapeutiske effekten av paklitaksel i en musemodell av eggstokkreft193. Videre kan undertrykkelse av blodplateaktivering og aggregering ved bruk av aspirin og klopidogrel oppheve HBV-assosiert eller NASH-assosiert betennelse og karsinogenese194,195 (FIG. 3e).
Fremme av antitumorimmunitet
Bruk av konvensjonelle anti-inflammatoriske legemidler.
Flere bevis fra prekliniske studier indikerer at konvensjonelle antiinflammatoriske legemidler utøver immunmodulerende funksjoner (FIG. 3f, g). Spesielt synergiserer COX-hemming med PD-1-hemming for å utrydde musetumorer68,196. Mekanistisk sett svekker svulstavledet PGE2 den naturlige drepercellemedierte rekrutteringen av konvensjonelle type 1 DC-er, og kulminerer dermed i tumorimmununnvikelse, som kan reverseres ved behandling med aspirin eller celecoxib68,196 (FIG. 3g). I samsvar med dets immunsuppressive egenskaper, kompromitterer PGE2 produsert av senescent leverstellatceller direkte T-cellefunksjonen hos mus med HCC indusert av en fettrik diett197. Følgelig gjenoppretter en EP4-antagonist antitumorimmunitet og demper HCC-utviklingen i denne modellen197. PGE2 har også vært involvert i M2-polarisering av makrofager198.
Metformin utløser AMPK-aktivering og demper følgelig hypoksi-induserbar faktor-, som er en transkripsjonsfaktor som er avgjørende for å indusere CD39- og CD73-ekspresjon på MDSC-er; CD39 og CD73 medierer produksjonen av den immunsuppressive faktoren adenosin; undertrykkelse av ekspresjonen av disse proteinene med metformin styrket derfor antitumoraktiviteten til CD8 pluss T-celler hos pasienter med eggstokkreft199 (FIG. 3g). Interessant nok kan metformin-indusert AMPK-aktivering direkte forårsake PD-L1-fosforylering, noe som resulterer i unormal glykosylering, endoplasmatisk retikulumakkumulering og endoplasmatisk retikulumassosiert proteinnedbrytning, og dermed manifestere en potensiell mekanisme for økt T-celleaktivitet og dermed immunterapieffektivitet200 (FIG. 3f). Videre har økt infiltrasjon av CD8 pluss T-celler og andre immunceller i TME blitt observert hos pasienter med ESCC som får lavdose metformin201.
Moduleringen av kolesterolmetabolismen kan også potensere T-cellereseptorsignalering og forhindre utmattelse av T-celler. Spesielt forsterker forstyrrelsen av kolesterolforestringen ved bruk av acyl-CoA kolesterol acyltransferase 1-hemmeren avasimibe antitumoreffekten av PD-1-hemming i prekliniske modeller202,203. Dessuten kan konvensjonelle anti-blodplatemidler forbedre T-celle-basert terapi i musemodeller der blodplater begrenser T-celle-mediert anti-kreft-immunitet gjennom en glykoprotein A-repetisjons dominerende (GARP)–TGF-akse204 (FIG. 3g).

Bruke målrettede agenter.
Målrettede antiinflammatoriske midler kan også utnytte vertens immunsystem for å bekjempe kreft, og mange av disse midlene er avhengige av manipulering av myeloid celleplastisitet (FIG. 3). CSF1R-hemming uttømmer eller omprogrammerer direkte immunsuppressive TAM-er og forbedrer følgelig antitumor-immunresponser i mange prekliniske modeller205-208. TAM-er kan også ha en viktig rolle i antistoffbasert kreftbehandling gjennom antistoffavhengig cellulær fagocytose. Overraskende nok, når man fagocyterer tumor-DNA, gir TAM-er immunsuppresjon gjennom oppregulering av PD-L1 og indolamin 2,3-dioksygenase (IDO), som er avhengig av inflammasomaktivering og IL-1-produksjon; derfor forbedrer behandling med et anti-IL-1-antistoff effekten av anti-HER2-behandling i immunkompetente mus som bærer HER2 pluss brystkreftceller209.
I en annen modell av brystkreft210 øker genetisk mangel på IL-1-ekspresjon det intratumorale DC til makrofag-forholdet, og anti-IL-1-antistoffer synergiserer med anti-PD-1-behandling i tumoreliminering. Som respons på inflammatorisk stimulering eller kjemoatraksjon infiltrerer CD11b pluss Gr1 pluss myeloide celler ofte tumorsteder og utøver en immunsuppressiv effekt i ulike musemodeller; farmakologisk uttømming eller segregering av disse cellene (som vanligvis refereres til som MDSCs) fra svulster ved bruk av henholdsvis et anti-Gr1-antistoff eller en CXCR1/2-antagonist, gjenopprettet antitumorimmunitet211-214. Spesielt førte overekspresjonen av IL-1 til MDSC-mobilisering og aktivering i det tidlige stadiet av gastrisk karsinogenese, og derfor kan anti-IL-1-terapi forhindre kreftutvikling ved å stimulere omsetningen av det immunsuppressive miljøet til neoplastiske vev215.
Bemerkelsesverdig nok har studier som bruker humane CRC-prøver avslørt at inflammatoriske DC-er kan indusere IL-17-produserende δT (δT17)-celler på en IL-23-avhengig måte216. I tillegg til IL-17, utskiller disse δT17-cellene også TNF, IL-8 og GM-CSF, som alle kan tiltrekke seg MDSC-er og opprettholde deres immunsuppressive aktivitet, som er reversibel med IL-23 nøytralisering216 (FIG. 3g). Videre, i en GEMM av inflammatorisk lungekreft, opphevet ko-blokkering av IL-23 og CCL9 MYC-indusert immunekskludering og tumorprogresjon217.
C5a–C5aR-aksen bidrar til de immunsuppressive effektene av myeloide celler. For eksempel kan C5a generert lokalt i TME rekruttere MDSCer og fremme deres produksjon av ROS og reaktive nitrogenarter, som hemmer antitumoraktiviteten til CD8 pluss T-celler. Preklinisk svekker den farmakologiske hemmingen eller genetiske ablasjonen av C5aR tumorvekst via økninger i overflod og cytotoksisitet av CD8 pluss T-celler218. Videre forbedrer C5aR-antagonisten PMX-53 antitumoreffektiviteten til immunterapi eller kjemoterapi i ulike musemodeller219,220. En fase I-studie av det monoklonale C5aR1-antistoffet IPH5401 i kombinasjon med anti-PD-L1-antistoffet durvalumab hos pasienter med solide svulster i avansert stadium pågår221 (STELLAR-001; NCT03665129). Fagocytose-kontrollpunktproteiner, som CD47, er ytterligere nye mål for kreftimmunterapi222 og kan gi flere muligheter for kombinasjoner med antiinflammatoriske midler.
I tillegg til myeloide celler, kan CAF-er, B-celler, δT-celler, type 1 medfødte lymfoide celler (ILC1) og slimhinne-assosierte invariante T-celler også begrense antitumorimmunresponser under visse inflammatoriske tilstander191,223-227 Ikke desto mindre, spesifikke anti- inflammatoriske strategier for å målrette mot disse celletypene mangler, med mulig unntak av CAF. For eksempel kan CXCR4-hemming gjøre svulster responsive på immunterapi ved å overvinne den fibrotiske og immunsuppressive TME i både HCC- og PDAC-modeller228,229.
TNF kan direkte utløse aktiveringsindusert død av T-celler, mens TGF hemmer cytotoksisk immuncellefunksjon (FIG. 3g). Målretting mot en av disse cytokinene ved å bruke henholdsvis etanercept eller alisertib øker derfor antitumoreffektene av ICIs108,116. Onkogene veier gir også ukonvensjonelle inflammatoriske signaler for å direkte undertrykke cytotoksiske lymfocytter. For eksempel fører tap av tumorsuppressorene APC i intestinale tumorceller eller av PTEN i melanomceller til at de skiller ut Dickkopf-relatert protein 2 (DKK2), som hindrer signaltransduser og aktivator av transkripsjon 5 (STAT5) aktivering i immunceller via binding til LDL-reseptorrelatert protein 5 (LRP5)230. Følgelig reaktiverer et anti-DKK2-antistoff tumorinfiltrerende naturlige drepeceller og CD8 pluss T-celler og potenserer responser på PD-1-hemming i musemodeller av disse kreftformene230.
Reduserende irAE.
Antiinflammatoriske midler har også en uunnværlig rolle i å dempe irAE. Som diskutert kan fornuftig bruk av et anti-IL-6R-antistoff svekke CAR T-celle-indusert CRS, som ellers kan begrense den terapeutiske verdien av denne innovative immunterapien231. IL-1R-antagonisme via anakinra eller CAR T-celleteknikk er også i stand til å oppheve CRS-relatert dødelighet i musemodeller231. På samme måte kan profylaktisk bruk av TNF-antagonister lindre immunrelatert kolitt assosiert med dobbel antiCTLA4- og anti-PD{11}}-hemming i en musemodell av tykktarmskreft108. Av betydning kan disse antiinflammatoriske terapiene ytterligere forbedre immunterapieffekten og forlenge overlevelsen i prekliniske modeller, som er ønskelige egenskaper for klinisk bruk.
Pro-tumor farer av anti-inflammatoriske midler
Økende kliniske og prekliniske bevis støtter den brede terapeutiske aktiviteten til metformin på tvers av et bredt spekter av krefttyper. Imidlertid har BRAF-mutant melanom vist seg å unnslippe det vekstinhiberende stresset påført av metformin232. Fosfatasen DUSP6 med dobbel spesifisitet regulerer negativt ERK-aktivitet nedstrøms for onkogen BRAF, og AMPK-hyperaktivering av metformin resulterer i målretting av DUSP6 for nedbrytning og potenserer derved det ERK-drevne uttrykket av VEGFA, som omgår de hemmende effektene av metformin og AMPK på mTORC1 signalering; dermed stimulerer metformin kontraproduktivt angiogenese og akselererer tumorvekst232.
Hemmere av mTOR (kinasekomponenten i mTORC1) har lenge vært ansett som potensielle kreftbehandlinger. Som et immunsuppressivt medikament ble imidlertid mTOR-hemmeren rapamycin funnet å aktivere den protumorigene faktoren STAT3 i en musemodell av steatotisk HCC. Mekanistisk fremmet hepatocyttspesifikt tap av mTORC1-aktivitet hepatokarsinogenese gjennom hyperaktivering av AKT på grunn av forstyrrelsen av en negativ tilbakemeldingssløyfe233. En annen potensiell fare forbundet med metforminbruk er de påfølgende økningene i sirkulerende nivåer av vekst/differensieringsfaktor 15 (GDF15), som induserer vekttap og korrelerer med kakeksi og dårlige overlevelsesresultater hos pasienter med kreft234,235.
Med statinbehandling for PDAC, kan forstyrrelsen av kolesterolbiosyntesen indusere det sterolrespons element-bindende protein (SREBP)-avhengige uttrykket av TGF og epitel-til-mesenkymal overgangen i kreftceller236, noe som kan fremme sykdomsprogresjon. Glukokortikoider brukes vanligvis som antiinflammatoriske og immunsuppressive midler for behandling av kjemoterapirelaterte eller immunterapiinduserte bivirkninger hos pasienter med kreft i avansert stadium. Multi-omics-data fra pasientavledede xenograft-modeller indikerer at disse midlene kan aktivere glukokortikoidreseptorsignalering på fjerne metastatiske steder, som igjen øker metastatisk kolonisering og reduserer museoverlevelse via oppregulering av tyrosin-proteinkinase transmembranreseptoren ROR1 (REF.237) . Intravasasjon av tumorceller er en nøkkelprosess involvert i metastatisk spredning til fjerne organer. Følgelig har antikoagulanten warfarin vist seg å øke vaskulær lekkasje i brystsvulster, som ble ledsaget av betydelige økninger i antall sirkulerende tumorceller og lungemetastaser238.
Cytokinspesifikke eller cytokinreseptorspesifikke terapeutiske midler har blitt testet i proof-of-concept-forsøk på tvers av mange krefttyper; paradoksale funn understreker imidlertid viktigheten av nøye klinisk anvendelse og ytterligere avhør av deres molekylære mekanisme. Til tross for de rapporterte kliniske fordelene ved anti-IL-1-terapi98, er IL-1 avgjørende for immunovervåking av kreft i ulike sammenhenger (FIG. 4). For det første er immunogen celledød i etablerte svulster assosiert med aktivering av DC-er med intakt inflammasommaskineri for å utskille IL-1, som primer tumorspesifikke T-celleresponser239. Motsatt blir antikrefteffektene av kjemoterapeutiske midler dempet med samtidig administrering av et IL-1 -nøytraliserende antistoff239.
For det andre er IL-1 -STAT1-interferon regulatorisk faktor 1 (IRF1)-aksen grunnleggende for IL-9- og IL-21-produksjon av T-hjelper 9 (TH9)-celler, som demonstrert ved nedregulering av Irf1-, Il9- og Il21-ekspresjon i tumorinfiltrerende TH9-celler etter behandling med en IL-1R-antagonist; denne veien ble funnet å være avgjørende for antikreftfunksjonene til TH9-celler i mus240. For det tredje, i en Apc-basert musemodell av CRC, har IL-1R-signalering i epitelceller og T-celler protumorigene effekter, mens myeloide cellespesifikk IL-1R-signalering motvirker tumorfremmende dysbiose og betennelse241. For det fjerde, i musemodeller av brystkreft, har en systemisk IL-1 -mediert inflammatorisk respons vist seg å forhindre metastase-initierende celledifferensiering og kolonisering av fjerntliggende vev, og hemming av IL-1R-signalering ved primært tumorsted resulterer i metastatisk progresjon242.
I tråd med disse prekliniske funnene har pasienter med brystkreft som uttrykker høye nivåer av IL-1 blitt funnet å ha bedre overlevelsesresultater enn de med lavt IL-1-uttrykk242. Tilsvarende kan flere forskjellige kontraintuitive effekter forklare de skuffende kliniske resultatene som er oppnådd til dags dato med midler rettet mot CSF1R. For eksempel, i en GEMM av glioblastom, produserer makrofager som vedvarer etter CSF1R-hemming insulinlignende vekstfaktor 1 (IGF1), som kan drive tilbakefall av tumor gjennom PI3K-aktivering12. Overraskende nok kan CSF1R-hemming også påvirke CAF-er og får disse cellene til å uttrykke det granulocyttspesifikke kjemokinet CXCL1, som starter en immunhemmende krets243.
Overbevisende bevis fra enkeltcellebaserte analyser av CRC-er fra mus indikerer at antagonisme av CSF1R uttømmer inflammatoriske F4/80hi myeloide cellepopulasjoner mens de sparer de med pro-angiogene og immunsuppressive egenskaper13. I musemodeller av brystkreft reduserer behandling med en CCL2-antagonist forekomsten av TAM og metastaser ved å beholde inflammatoriske monocytter i benmargen, men opphør av slik behandling resulterer i en dødelig rebound-effekt mediert av IL-6 og VEGF sekresjon244.
Tenkelig kan strategier for nøytrofilmålretting også ha dårlig antikrefteffekt fordi nøytrofiler har immunstimulerende aktiviteter i visse scenarier245,246. På samme måte kan komplementsystemet forbedre den kliniske responsen på ulike kreftbehandlinger, inkludert monoklonale antistoffer, vaksiner og strålebehandling, som minner om risikoen forbundet med komplementmålrettede terapier221,247. Uttømming av CAF-er kan også indusere immununnvikelse, for eksempel ved å øke mengden av regulatoriske T-celler i TME til PDAC248.
Antioksidanter antas å ha antikrefteffekter, hovedsakelig på grunn av interferens med protumorigen redokssignalering. Paradoksalt nok, i noen prekliniske modeller, akselererer antioksidantbehandlinger tumorprogresjon og metastasering gjennom inaktivering av tumorsuppressorer eller metabolsk omprogrammering249-252, noe som gjenspeiler resultater observert i kliniske omgivelser143.
Gitt de omfattende molekylære skjæringspunktene og krysstale, cellulær tilpasningsevne og organspesifikk kontekst, kan antiinflammatorisk terapi rettet mot en enkelt immunmodulerende faktor føre til tumorevolusjon eller TME-remodellering. Sammen bør de paradoksale funnene diskutert ovenfor utløse spesiell forsiktighet når antiinflammatoriske terapier oversettes til klinisk bruk.

Konklusjoner
Til dags dato har mange medikamenter og medikamentkandidater blitt brukt både preklinisk og klinisk for å begrense de inflammatoriske tilstandene som gir kreftutvikling og progresjon. Tallrike prekliniske studier har gitt innsikt i mekanismene som ligger til grunn for de intrikate interaksjonene mellom kreft, betennelse og immunitet, som til slutt bør føre til at mer innovative antiinflammatoriske kreftterapier når klinikken. Tatt i betraktning fremskrittene som er skissert her, bør forskere og onkologer som jobber sammen være i stand til å utvikle vellykkede strategier for å hemme kreftrelatert betennelse og gjøre en slik tilnærming til en bærebjelke i moderne kreftterapi. Så langt har antiinflammatoriske strategier vist seg ganske effektive i kreftforebygging, og konvensjonelle medisiner som aspirin har ført til en mye større reduksjon i kreftdødelighet enn nye og langt mer sofistikerte målrettede terapier. Gitt vår forbedrede forståelse av TME, forskningsverktøy og dyremodeller, håper vi at flere antiinflammatoriske terapier i løpet av det neste tiåret vil avansere til klinikken og vise seg effektive for å forebygge eller behandle kreft.
De mange og mangfoldige koblingene mellom kreft og betennelse gir alle terapeutiske muligheter, spesielt når begrepet "betennelse" utvides til å omfatte virus-, bakterie- og soppinfeksjoner. Imidlertid gjenstår det mange hindringer og usikkerheter i hvert trinn i å oversette et antiinflammatorisk middel til klinisk bruk. For det første er det uklart om de inflammatoriske redundansene som er identifisert i prekliniske modeller er målrettede og medisinerbare. For det andre gir heterogeniteten og plastisiteten til TME problemer med å målrette mot et enkelt cytokin eller til og med en enkelt celletype. Effektene av forstyrrede negative tilbakemeldingssløyfer og aktivering av kompenserende veier er også vanskelig å forutsi. For det tredje, gitt at pasienter med kreft vanligvis tildeles konvensjonelle behandlinger, eksisterer det et behov for å identifisere mer spesifikke inflammatoriske mål som er ansvarlige for terapiresistens eller uønskede hendelser.
For det fjerde, i motsetning til andre målrettede terapier, mangler klinisk anvendelige biomarkører for valg av antiinflammatoriske midler og vurdering av deres antikrefteffekter. For det femte gjenstår effekten av endogene faktorer, som pasientens alder og mikrobiota, på omfanget av inflammatoriske responser og resultatene av antiinflammatoriske behandlinger å bli bestemt253,254. Spesielt har sammensetningen av mikrobiotaen vist seg å påvirke immunterapieffektiviteten, noe som tyder på at mikrobielle intervensjoner potensielt kan utnyttes for å forbedre kreftforebygging eller behandling255,256. Av nødvendighet vil det å definere et terapeutisk paradigme for antiinflammatoriske behandlinger kreve optimaliserte farmasøytiske programmer så vel som passende dyremodeller og kliniske forsøksdesign. I tillegg bør integrerende høyoppløselige analyser ved bruk av multi-omics, enkeltcelle- og/eller rombaserte teknologier gi dypere innsikt i lokale terapeutiske responser og de eksakte cellulære og molekylære konsekvensene av antiinflammatoriske behandlinger. Til slutt, utplasseringen av personlige, multi-agent, anti-inflammatoriske regimer i immunterapiens tid er muligens en annen nøkkel til behandling av kreft.
Tilleggsmateriale
Se nettversjonen på PubMed Central for tilleggsmateriell.
Anerkjennelser
Arbeidet til forfatterne støttes av tilskudd fra det nasjonale nøkkelforsknings- og utviklingsprogrammet i Kina (2016YFC0905900 til BS), det statlige nøkkelprogrammet til National Natural Science Foundation (81930086 til BS; 81871970 og 81672801 til JH) og det amerikanske NIH (U01AA027681, R01CA211794, R01CA234128, P01CA128814, R01CA198103 og Tower Cancer Research Grant til MK). Arbeidet til JH er også støttet av Hundred Talent Program ved Sun Yat-sen University. Tallene i denne anmeldelsen ble utarbeidet med bistand fra Dr Haiyan Zhang (Sun Yat-sen University Cancer Center).
Referanser
1. Greten FR & Grivennikov SI Betennelse og kreft: triggere, mekanismer og konsekvenser. Immunity 51, 27–41 (2019). [PubMed: 31315034]
2. Grivennikov SI, Greten FR & Karin M Immunitet, inflammasjon og kreft. Cell 140, 883–899 (2010). [PubMed: 20303878]
3. Balkwill F & Mantovani A Betennelse og kreft: tilbake til Virchow? Lancet 357, 539–545 (2001). [PubMed: 11229684]
4. Diakos CI, Charles KA, McMillan DC & Clarke SJ Kreftrelatert betennelse og behandlingseffektivitet. Lancet Oncol. 15, e493–e503 (2014). [PubMed: 25281468]
5. Yang JD et al. Et globalt syn på hepatocellulært karsinom: trender, risiko, forebygging og ledelse. Nat. Rev. Gastroenterol. Hepatol 16, 589–604 (2019). [PubMed: 31439937]
6. Brisson M et al. Effekten av HPV-vaksinasjon og livmorhalsscreening på eliminering av livmorhalskreft: en sammenlignende modelleringsanalyse i 78 lavinntektsland og lav-middelinntektsland. Lancet 395, 575–590 (2020). [PubMed: 32007141]
7. Bosetti C, Santucci C, Gallus S, Martinetti M & La Vecchia C Aspirin og risikoen for kreft i tykktarm og andre fordøyelseskanaler: en oppdatert metaanalyse gjennom 2019. Ann. Oncol 31, 558–568 (2020). [PubMed: 32272209]
8. Chapelle N, Martel M, Toes-Zoutendijk E, Barkun AN & Bardou M Nylige fremskritt i klinisk praksis: kjemoprevensjon av kolorektal kreft i gjennomsnittsrisikopopulasjonen. Gut 69, 2244–2255 (2020). [PubMed: 32989022]
9. Shi Y et al. Målretting mot LIF-mediert parakrin interaksjon for behandling og overvåking av bukspyttkjertelkreft. Nature 569, 131–135 (2019). [PubMed: 30996350]
10. Calcinotto A et al. IL-23 utskilt av myeloide celler driver kastrasjonsresistent prostatakreft. Nature 559, 363–369 (2018). [PubMed: 29950727]
11. Ahern E, Smyth MJ, Dougall WC & Teng MWL Rollene til RANKL-RANK-aksen i antitumorimmunitet - implikasjoner for terapi. Nat. Rev. Clin. Oncol 15, 676–693 (2018). [PubMed: 30232468]
12. Vaktel DF et al. Tumormikromiljøet ligger til grunn for ervervet resistens mot CSF-1R-hemming i gliomer. Science 352, aad3018 (2016). [PubMed: 27199435]
13. Zhang L et al. Enkeltcelleanalyser informerer om mekanismer for myeloid-målrettede terapier ved tykktarmskreft. Cell 181, 442–459.e29 (2020). [PubMed: 32302573]
14. Galon J & Bruni D Tumorimmunologi og tumorevolusjon: sammenvevde historier. Immunity 52, 55–81 (2020). [PubMed: 31940273]
15. Shalapour S & Karin M Pas de deux: kontroll av antitumorimmunitet ved kreftassosiert betennelse. Immunity 51, 15–26 (2019). [PubMed: 31315033]
16. Hanahan D & Weinberg RA Kjennetegn på kreft: neste generasjon. Cell 144, 646–674 (2011). [PubMed: 21376230]
For more information:1950477648nn@gmail.ocm